npj Digital Medicine:77款获批AI/ML体外诊断软件中61%无公开性能证据,欧美双授权器械8/8对比仅欧盟22/69
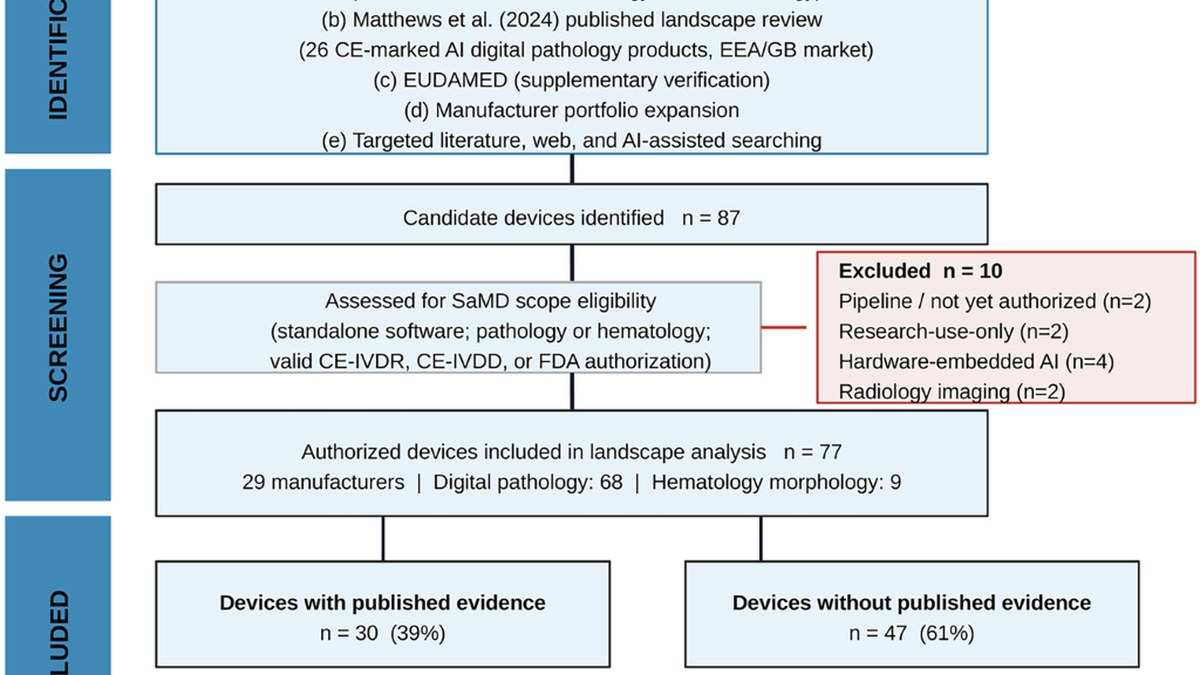
发表于npj Digital Medicine的系统性现状分析识别出77款来自29家厂商的CE标记或FDA授权的AI/ML体外诊断软件,其中68款数字病理、9款血液形态学。仅30款(39%)能找到公开的设备特异性能证据,47款(61%)未找到任何公开性能证据。欧美双重授权器械的证据可得性显著高于仅欧盟授权器械(8/8,100%对22/69,32%,P<0.001);血液形态学器械高于数字病理器械(7/9,78%对23/68,34%,P=0.02)。研究共识别15种性能指标,但使用方式不统一,难以跨器械直接比较。
77款获批AI体外诊断软件里,47款找不到任何公开性能证据
数据视角 × 监管与合规专家 | 趋势前瞻 × 药企研发负责人 | 深度研报
2026年10月5日在线发表于npj Digital Medicine的一项系统性现状分析,做的是一件看起来很基础、此前却少有人系统去做的事:把已获CE标记或FDA授权的AI/ML体外诊断软件清点一遍,再逐一追问它们的性能证据是否被公开。
清点结果是77款软件、29家厂商,其中30款(39%)能找到公开的设备特异性能证据,47款(61%)未找到任何公开性能证据。作者由此指出,证据可得性与监管授权之间存在缺口,这可能削弱对创新器械的信心并阻碍有依据的临床采纳。
需要在一开始就把话说准:无公开性能证据不等于未经证实。前者说的是检索不到公开信息,后者说的是器械本身缺乏验证。这项研究测的是前者。
开场:77款获批软件,先问有多少把成绩单公开了
研究类型为系统性现状分析(landscape analysis)。纳入对象为CE标记或FDA授权的AI/ML体外诊断软件,共77款,来自29家厂商;按用途分为68款数字病理器械与9款血液形态学器械。
检索并非只走监管数据库。作者列出的来源包括FDA数据库、EUDAMED、PubMed、Google Scholar,以及厂商产品组合与临床会议论文集。把厂商材料与会议论文集一并纳入,说明检索设计已经预设了这样一种可能:性能数据未必进了期刊,也可能只存在于厂商白皮书或会议报告里。在这个前提下仍然有47款一无所获,缺口的形状才显得具体。
检索口径还有一个细节值得记下:研究限定的是设备特异(device-specific)性能证据。这意味着通用算法验证、平台级数据集上的结果或跨产品共用的性能声明,都不算作某一款器械的公开证据。口径收得越紧,39%这个数字读起来就越保守,反过来说,缺口也越不容易被宽泛的性能材料填补。
61%这个缺口的形状:数字病理比血液形态学更严重
按器械类别拆分,缺口的分布并不均匀。血液形态学器械的证据可得性为7/9(78%),数字病理器械为23/68(34%),差异P=0.02。也就是说,61%这个总体比例主要由数字病理一侧拉高。
| 类别 | 器械数 | 有公开性能证据 | 比例 |
|---|---|---|---|
| 数字病理 | 68 | 23 | 34% |
| 血液形态学 | 9 | 7 | 78% |
| 合计 | 77 | 30 | 39% |
这一分布可以这样理解:数字病理是AI/ML软件获批最密集的赛道,同时也是公开性能证据最稀薄的一侧。血液形态学样本量小到只有9款,78%这个数字对个案高度敏感,不宜当作稳定结论。研究未给出两类器械在厂商构成、获批年份或申报路径上的差异分析,因此类别间差异的成因只能存疑。
8/8对22/69:双授权为什么证据更全
另一个分层来自监管路径。欧美双重授权器械的证据可得性为8/8(100%),仅欧盟授权器械为22/69(32%),P<0.001。
这组对比是全文统计强度最高的一处。它提示的是:同一款器械在跨区域申报过程中,往往会生成更多可被公开检索的性能材料;而只在欧盟一侧走完流程的产品,公开材料的留存率明显更低。不过研究并未拆解其中的机制——无法区分这来自FDA审评公开要求更高、厂商为进入美国市场更主动发表,还是来自双重授权器械本身的厂商规模差异。摘要没有给出厂商层面或年份层面的分层结果。
从统计角度还需要提醒一句:8这个分子太小。8/8等于100%,但它的置信区间极宽,真正稳定的信息来自69款仅欧盟器械那一侧32%的表现。把这组对比读成双重授权必然带来完整证据,是一种过度解读;更稳妥的读法是,仅欧盟授权器械中公开证据的比例确实偏低。
15种指标各说各话:可比性才是真问题
即便找到了证据,也未必能拿来横向比较。研究共识别出15种不同的性能指标,覆盖区分度、一致性、相关性与预后四类;但指标的使用方式在不同发表物间并不统一,限制了跨器械的直接比较。
这一点比47款的数量更值得警惕。对监管与合规岗位来说,可检索只是第一步,可比才是可用的前提。当15种指标各自为政、同一类指标在不同论文里的定义与报告口径也不一致时,采购方与临床科室无法把两份公开材料放在同一张表上评估。研究没有提出统一的指标报告规范,其贡献止于把不可比这件事量化地指出来。
四类指标之间的错位尤其明显:区分度回答的是分得开不开,一致性回答的是与金标准或人工判读差多少,相关性回答的是与连续变量是否同向,预后回答的是能否预测结局。这四类问题本就不可互换,若一篇论文只报相关性而另一篇只报一致性,两家厂商的产品即使在真实性能上接近,公开材料也无法支撑任何横向排序。研究未统计各类指标的出现频次,因此无法判断哪一类最常被省略。
同时要写清一条来自论文本身的重要限定:作者明确指出,性能评价结果并不要求必须发表。这意味着61%的缺口首先是一个发表与公开层面的现象,不能直接读成合规缺陷。
冷静观察:作者自己也持股同行公司,披露不是免责但是底线
这项研究的利益冲突披露必须点名。O.B. 声明获辉瑞与吉利德研究资助,收取阿斯利康、诺华、赛诺菲、安斯泰来、GSK与安进的顾问费,并持有Cellbytes Ltd股份;M.P. 声明持有Cellbytes Ltd股份;A.M. 与D.M. 声明无利益冲突。
一篇审计同行证据透明度的论文,其作者自身持有同行公司股份,这个结构本身就需要读者留意。披露不等于免责,但在一份以清点厂商公开证据为方法的稿件里,把持股与顾问关系逐条列出,至少给出了判断的起点。编辑部建议把这段披露与该研究的检索口径并列阅读:检索范围与来源清单是公开的,读者可自行复核缺口是否成立。
对产业一侧,更实际的信号在于监管路径的分化。双重授权与仅欧盟授权之间那道100%对32%的落差,会在未来几年继续影响证据生态;而对药企研发负责人而言,伴随诊断类AI软件的性能材料若只在内部留存,一旦进入联合开发或注册申报环节,证据缺口就会从合规问题变成协作成本问题。研究未给出时间趋势,无法判断这一缺口是在收窄还是在扩大。
原文链接:npj Digital Medicine(Nature)
千方医数集编辑部 出品
