FDA给心血管AI通知软件"落户口":II类、510(k)通道,还有一份对测试数据集的硬要求
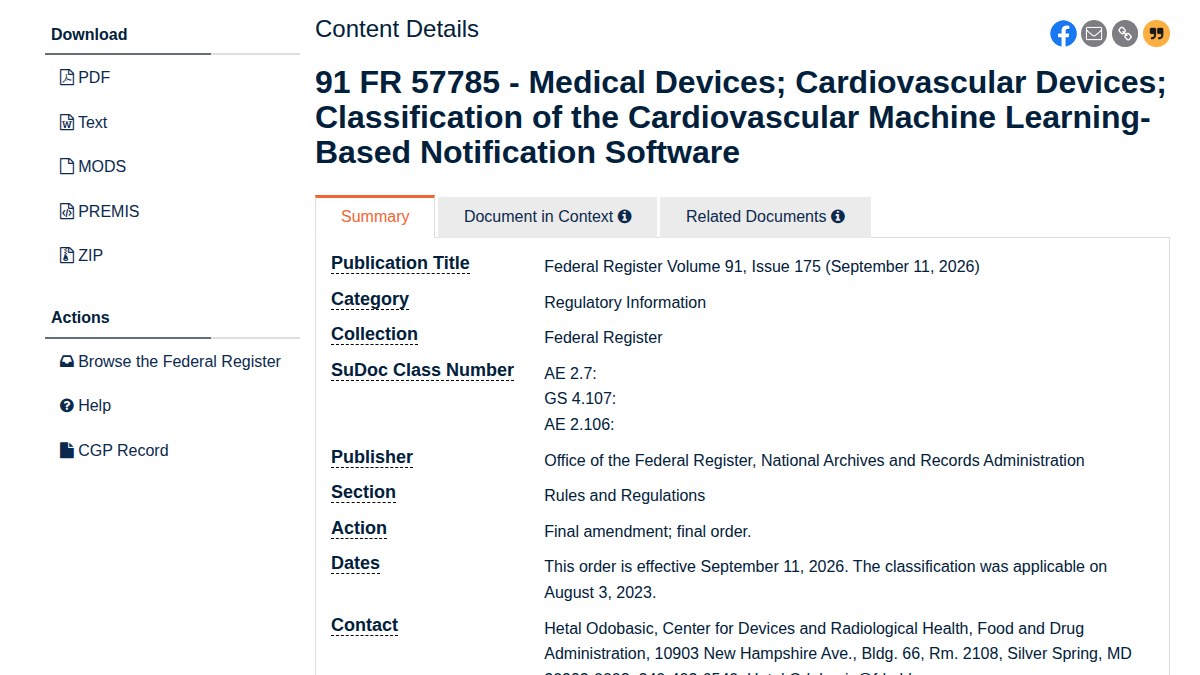
9月11日,FDA心血管机器学习通知软件II类分类最终命令在联邦公报刊登生效(91 FR 57785)。该类器械基于无创生理信号(如ECG)提示心血管疾病可能性、供进一步评估,明确不提供诊断级输出。监管起点是Viz.ai的Viz HCM(2023年8月3日De Novo获批,3家医院3,196例回顾验证)。特殊控制要求临床性能测试使用与训练数据独立的真实世界数据集、覆盖至少3个地理多样站点。分类落地后同类产品可走510(k)路径(21 CFR 870.2380,产品代码QXO),监管负担显著降低。
一句话看懂:9月11日,FDA在联邦公报正式刊登心血管机器学习通知软件的II类分类最终命令——从此这类"用AI提示你可能有心血管病、建议进一步检查"的软件有了明确的器械分类、明确的监管通道(510(k)),以及一份写得很细、对数据团队尤其要命的特殊控制清单。其中最硬的一条:临床性能测试必须使用与训练数据完全独立的真实世界测试数据集,且覆盖至少3个地理多样站点。
一、9月11日生效的这份联邦公报命令改变了什么
9月11日,美国FDA发布的心血管机器学习通知软件(cardiovascular machine learning-based notification software)II类分类最终命令在联邦公报刊登并生效,文件编号91 FR 57785,Docket编号FDA-2026-N-9907。
说它重要,不是因为它新造了什么规则——这个分类其实自2023年8月3日起就已经适用——而是因为最终命令的刊登意味着:监管路径的"探索期"正式结束,规则从个案审批沉淀为通用制度。
在此之前的逻辑是:一个新类型器械没有分类,第一家厂商必须走De Novo(从头审批)通道,自己承担定义器械、建立标准、提供完整证据的全部成本。最终命令刊登后,后来者只需要证明与前代器械"实质等同"(substantial equivalence),走更轻的510(k)通道即可。
一句话总结:门还是那扇门,但排队方式从"每次重新验票"变成了"刷公交卡"。
二、这类器械到底是什么(以及明确不是什么)
FDA在命令中给了明确边界,这一点值得所有做AI医疗器械的团队逐字读:
是:使用机器学习技术,基于常规医疗中采集的无创生理信号(比如心电图ECG),提示患者存在某种心血管疾病的可能性,供进一步评估和转诊之用的软件。
不是:
- 不提供诊断级输出——它是"提示",不是"诊断";
- 不用于心律失常检测——这块已有成熟的独立监管类别。
这个"可能性提示"的定位决定了整个监管框架的重心。FDA反复强调的逻辑是:AI提示是进一步检查的起点而非终点,因此假阳性(引发不必要的后续检查)和假阴性(漏掉真正的高危患者)是特殊控制要处理的核心风险。
对产品设计者的启示很直接:如果你的产品输出会直接导向诊断结论,你就不能套用这个分类,监管等级会完全不同。
三、从Viz HCM的De Novo到通用分类:一条监管路径的诞生
这个分类的监管起点,是Viz.ai公司的一款产品。
2023年1月10日,Viz.ai向FDA提交了Viz HCM的De Novo申请——这是一款基于ECG识别肥厚型心肌病(HCM)疑似患者的机器学习通知软件。2023年8月3日,FDA批准该申请,同时自动建立了新器械分类(II类special controls),分类法规收录为21 CFR 870.2380,产品代码QXO。
支撑这次批准的临床证据是:3家美国医院、3,196例回顾性验证,其中291例HCM阳性、2,905例阴性。
这个流程本身就是一个教科书式的案例:第一家用De Novo"趟出路线"的企业,为整个品类定义了分类和标准——这既是先发优势(后来者都要参照你的产品),也是先发成本(你要独自承担建立标准的全部证据负担)。Viz.ai此前已在卒中影像AI领域多次与FDA打交道,深谙此道。
四、特殊控制逐条拆:性能测试、独立数据集、三站点、人因、标签
最终命令的特殊控制(special controls)清单,是全文最值得拆的部分。逐条看:
1. 临床性能测试。 必须在真实世界环境中评估,且核心要求有三条:
- 测试数据集必须与训练数据独立——不能"自己出题自己考";
- 覆盖至少3个地理多样站点——防止模型只对某一家医院的人群和设备分布有效;
- 包含亚组分析(按年龄、性别、种族等分组看性能)和客观性能指标。
2. 软件验证与确认。 包括软件功能测试、网络安全等标准要求。
3. 人因评估(human factors)。 通知类软件的交互设计直接影响医生对提示的响应方式,必须验证。
4. 详细标签。 必须写清:临床局限、警告、支持的传感器设备清单、最低预期性能。
这四条里,第1条的技术含量和执行成本都最高。"测试数据集独立于训练数据"听起来是常识,但实际操作中,多中心数据在患者人群、采集设备、信号处理流程上往往高度同源——"形式上独立、分布上同源"是这类审批最常见的坑。FDA要求3个地理多样站点,本质上是在用采样设计对冲分布同源问题。
五、对后来者意味着什么:510(k)实质等同通道打开
分类落地后,做同类心血管AI通知软件的团队可以援引Viz HCM为前代器械(predicate device),走510(k)路径,只需证明:
- 预期用途与前代器械一致;
- 技术特征不会引起新的安全有效性问题(或已通过性能数据充分解决)。
相比De Novo,510(k)的审查周期、数据要求和不确定性都显著降低。这也是FDA处理AI医疗器械的一贯策略:用第一个案例定义品类,用品类吸引后来者,用特殊控制拉齐底线。
对国内的参照意义在于:AI心电图、AI可穿戴监测这类产品的出海路径中,"通知类"定位(提示可能性、导向进一步检查)正在成为一条被验证过的、监管负担可控的通道选择。
六、合规建议:测试数据集独立性要现在开始准备
给正在或计划申报此类产品的团队三点提示:
第一,测试数据集的规划要先于模型训练。 训练数据确定那一刻起,就要同步圈定"物理隔离"的测试数据来源——不同医院、不同采集设备、不同时间窗。事后想补救,几乎不可能。
第二,地理多样性不只是"三家医院"。 FDA会看站点之间在人群结构、设备型号、操作流程上的真实差异。三家同一城市的 sister hospital,大概率过不了关。
第三,亚组分析的样本量要预留。 整体性能够好但某个亚组性能塌方,是临床性能测试被质疑的常见原因。数据采集阶段就要为亚组分析预留足够的分层样本。
监管给通道是好事,但通道的栏杆也很清楚:独立、多样、分层——数据工程的功课,谁也绕不过去。
原文链接:FDA Classification of Cardiovascular Machine Learning-Based Notification Software (Federal Register)
千方医数集编辑部 出品
