FDA正式拒绝豁免放射AI上市前审查:Harrison.ai请愿案落幕,510(k)门槛原样保留
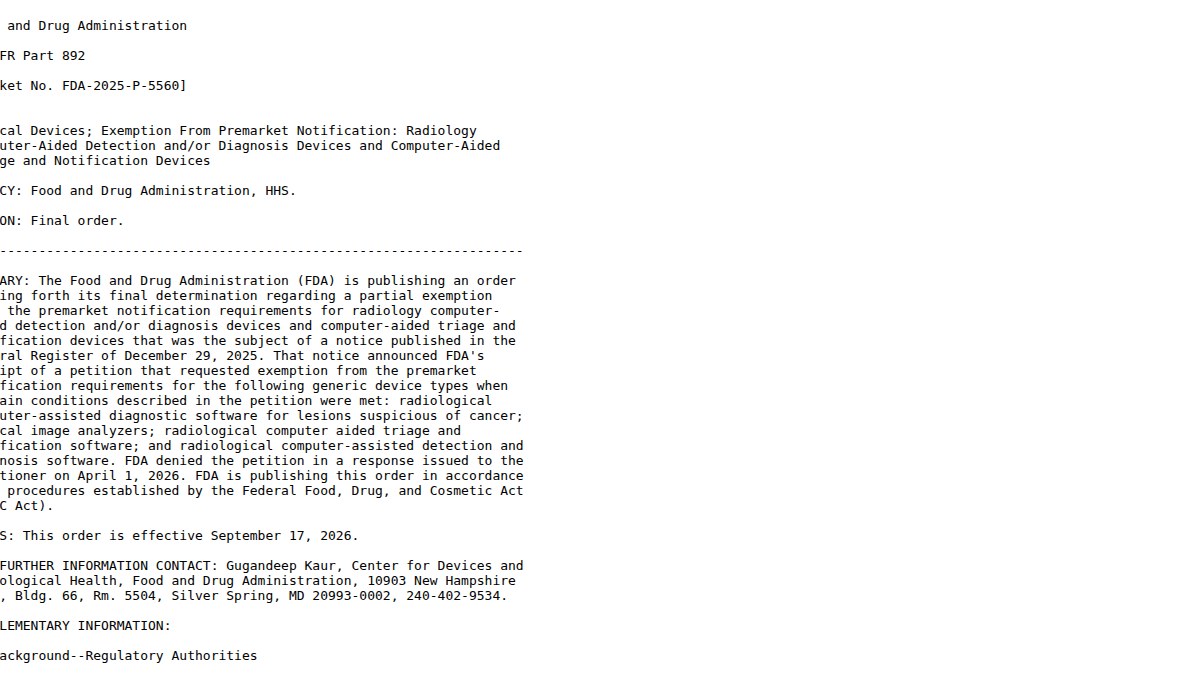
9月17日,美国联邦公报发布FDA最终令,正式驳回悉尼医疗AI公司Harrison.ai要求对部分放射AI器械豁免510(k)上市前审查的公民请愿,4类覆盖器械——计算机辅助检测(CAD)、计算机辅助诊断(CADx)、癌症可疑病灶诊断软件/医学图像分析仪及分诊通知软件——继续维持产品级清证要求。该请愿于2025年10月22日提交、2025年12月29日公开征求意见(收到逾45条评论、2026年2月27日截止),FDA已于2026年4月1日作出拒绝决定,本次最终令使其正式生效。FDA给出的核心理由包括器械性能变异性、假结果风险与上市后监测的局限性,并明确:制造商已有同类器械清证、拟议的上市后监测与培训计划,均不能替代对新产品本身的上市前审查;预定的变更控制计划(PCCP)是另一条合规路径,而非豁免理由。
FDA把放射AI的510(k)门槛焊死:Harrison.ai请愿被正式驳回的三层信号
事实报道 × 监管与审评视角 | 监管动态
9月17日,美国联邦公报发布FDA最终令(91 FR 58817,Docket FDA-2025-P-5560),正式驳回悉尼医疗AI公司Harrison.ai的公民请愿。请愿方试图为放射计算机辅助检测、计算机辅助诊断等4类AI器械争取510(k)上市前审查豁免,交换条件是已有同类器械清证并承诺上市后监测。FDA明确拒绝:同类清证不能替代对新产品本身的审查,厂商自拟的监测与培训计划同样不构成豁免依据。
一、请案复盘:从提交到最终令的11个月监管闭环
2025年10月22日,Harrison.ai向FDA提交公民请愿。这家悉尼医疗AI公司希望FDA为4类放射AI器械豁免510(k)上市前审查:放射计算机辅助检测(CAD)、计算机辅助诊断(CADx)、癌症可疑病灶诊断软件/医学图像分析仪,以及分诊通知软件。
4类器械覆盖的是放射工作流的多个环节:CAD与CADx对应检出与诊断,医学图像分析仪对应影像的量化分析,分诊通知软件对应急诊优先级排序。请愿一次性打包了从诊断到分诊的完整谱系,如果成功,豁免范围将覆盖放射AI的主要品类——这正是FDA必须正面回答、不能以程序理由绕开的原因。
请愿的交换逻辑很直接:FDA已为同类产品发出多份清证,说明这一品类的安全有效性框架已经跑通;再叠加厂商承诺的上市后监测、透明度与培训计划,新产品就可以免审入市。请愿方想用类别经验加事后承诺,换掉逐个产品的上市前审查。
FDA的程序走得完整:2025年12月29日,请愿在联邦公报公布并公开征求意见,共收到逾45条评论,2026年2月27日截止;2026年4月1日,FDA作出拒绝决定;9月17日,最终令(FR Doc 2026-19074)发布并生效。从提交到最终令,11个月,一个标准的监管闭环。
这11个月本身就是一个信号:FDA没有搁置,没有无限期拖延,而是在完整的意见征询程序之后给出明确答复。对行业而言,最大的价值是不确定性被消除——一条路径以确定的方式关闭了。
逾45条公开评论还说明,请愿在行业内被认真讨论过——相关方的意见进入了FDA的决策记录,最终令的结论因此带着共识检验的分量,而非一纸内部批复。
二、拒绝理由拆解:性能变异性、假结果与监测局限
FDA给出的拒绝理由集中在三点:器械性能变异性、假结果风险、上市后监测的局限性。
性能变异性是AI器械区别于传统器械的底层特征。模型表现随训练数据、使用场景与人群分布而变化,同类产品拿到了清证,也推不出新产品性能合格的结论——这是FDA不肯用类别经验替代产品证据的核心原因。
假结果的风险在放射场景被进一步放大。漏报可能延误诊断,误报可能触发不必要的下游检查与治疗,这些后果直接落在临床决策链条上,很难靠事后补救对冲。
至于请愿方提出的承诺,FDA的回应分两层:其一,制造商已有同类器械清证,不能替代对新产品本身的上市前审查;其二,厂商自拟的上市后监测、透明度与培训计划,同样不构成豁免依据。两个论点被逐一驳回,没有留出折中空间。
还有一层背景值得记录:放射AI目前占FDA已清证AI器械的约四分之三。对监管经验最密集的品类,FDA反而给出了最审慎的表态——临床机构对某个AI产品的兴趣,不等于它获得了美国商业授权。
把三点理由连起来读,是一条完整的推理链:模型会变,所以类别经验不可靠;错误输出直接进临床,所以风险必须前置审查;厂商自定的方案约束不了自己,所以事后承诺不可信。三层论证相互咬合,拒绝的不是某一家公司的某个诉求,而是免审上市这个模式本身。
三、路径辨析:PCCP与豁免,迭代自由不是准入豁免
最终令同时澄清了一件容易被误读的事。FDA在拒绝豁免的同时,点明了预定的变更控制计划(PCCP)这条路径——它是支持AI模型迭代的另一条通道,与豁免诉求性质完全不同。
二者的区别可以一句话说清:豁免试图绕过上市前审查,PCCP则是先通过上市前审查拿到入场券,再按预先申报的变更程序更新模型。前者要的是免检,后者要的是受控迭代。请愿方把两件事混在一起谈,FDA把两件事拆开回答。
对AI厂商,这组信号的实际含义是:FDA并不反对AI器械快速迭代,甚至为迭代预留了合规通道,但产品的生命周期以一次产品级审查为锚点。迭代自由与准入门槛,从来不是同一件事。
落到操作层面,PCCP要求厂商在首次申报时就把可预期的变更类型、验证方法与更新边界写清楚,等于把迭代的自由度提前锁进监管文件。愿意在申报阶段投入这份精力的厂商,换来的是后续模型更新的确定性;想绕过申报直接上线的路径,这次已被明确堵死。
四、影响面:出海厂商与国内审评的双重参照
对计划进入美国市场的放射AI厂商,这份最终令基本封死了借同类清证搭车的想象空间:每一个新产品都需要自己的510(k)。合规资源的正确投向因此很清晰——产品级证据的积累,以及PCCP的规范设计,而不是豁免论证。
数据视角还有一层:放射AI占FDA已清证AI器械的约四分之三,这次拒绝的波及面因此不是某个细分赛道,而是AI医疗器械存量盘子的主体。FDA在占比最大的品类上重申产品级审查,等于给全行业划了基准线。
对国内行业,这份文件同样有参照价值。对照NMPA三类证的审评逻辑,产品级审查加迭代备案的组合,与FDA的510(k)加PCCP结构可以互为镜像:两者都拒绝用类别经验替代产品证据,也都为算法迭代预留受控通道。中美的监管工具箱不同,底层逻辑却在靠近。
三层信号归拢起来就是一句话:AI器械的监管框架没有放宽,反而更清晰了——门槛焊死在产品级,迭代释放到程序里。
原文链接:美国联邦公报
千方医数集编辑部 出品
